Tıbbi Cihaz SektörüSertifikalı RegülasyonProgramları
Tıbbi cihaz sektörü, insan sağlığını doğrudan etkileyen ürünlerin geliştirildiği ve üretildiği kritik bir alandır. Sadece izleyerek değil, 3D Core Tools ile uygulayarak öğrenin. ISO 13485, MDR, FDA QMSR ve ISO 14971 alanlarında yaşam döngüsüne dayalı uygulamalarla yetkinliğinizi geliştirin.
4.9
1,890+ profesyonel tarafından önerildi
Eğitim Programlarımız
Tıbbi cihaz sektörünün en güncel standartları ve uluslararası gerekliliklerine uygun kapsamlı eğitimler
ISO 13485 Tıbbi Cihaz Kalite Yönetim Sistemi
Kalite Yönetim Standardı
Tıbbi cihaz yaşam döngüsüne özgü uluslararası kalite yönetim sistemi standardıdır. Düzenleyici kalite sistemi kurmak için temel çerçeveyi sağlar; sertifikasyon gereksinimi hedef pazar ve kuruluş rolüne göre değerlendirilir.
MDR (EU 2017/745) Tıbbi Cihaz Yönetmeliği
AB Düzenleyici Uyumluluk
Avrupa Birliği Tıbbi Cihaz Yönetmeliği, AB pazarında tıbbi cihaz satışı için yeni yasal gerekliliktir. CE işaretleme ve teknik dosya hazırlama süreçlerini kapsar.
FDA QMSR (21 CFR Part 820)
ABD Pazarı Uyumluluğu
2 Şubat 2026'da yürürlüğe giren FDA Quality Management System Regulation. ISO 13485:2016 ile uyumlu kalite sistemi çerçevesini ve FDA'ya özgü ek hükümleri kapsar.
ISO 14971 Tıbbi Cihaz Risk Yönetimi
Risk Analizi ve Değerlendirme
Tıbbi cihazların yaşam döngüsü boyunca risk yönetimi standardı. FMEA, FTA ve risk-fayda analizi tekniklerini içerir. Hasta güvenliği için kritik öneme sahiptir.
Tıbbi Cihaz Tasarım ve Geliştirme
Tasarım Kontrolleri ve DHF
Tasarım kontrolleri, doğrulama-validasyon süreçleri, kullanılabilirlik mühendisliği ve Design History File (DHF) hazırlama gerekliliklerini kapsar.
Piyasa Sonrası Gözetim ve Vigilance
PMS ve Advers Olay Yönetimi
Pazar sonrası gözetim sistemi, şikayet yönetimi, advers olay bildirimi ve CAPA sistemi gerekliliklerini kapsar. MDR ve FDA zorunluluğudur.
ISO 10993 Biyolojik Değerlendirme
Biyouyumluluk Testleri
Tıbbi cihazların biyolojik değerlendirmesi ve toksikolojik risk değerlendirmesi çerçevesi. Uygulanacak test ve kanıtlar temas türü, süresi, malzeme ve risk değerlendirmesine göre belirlenir.
IVD 2017/746/EU In Vitro Diagnostik
Tanı Cihazları Yönetmeliği
In vitro tanı cihazlarının AB pazarına girişi için yeni düzenlemedir. Laboratuvar testleri ve tanı kitlerinde zorunlu uyum gereklilikleridir.
Sterilizasyon Validasyonu
EO, Radyasyon ve Buhar
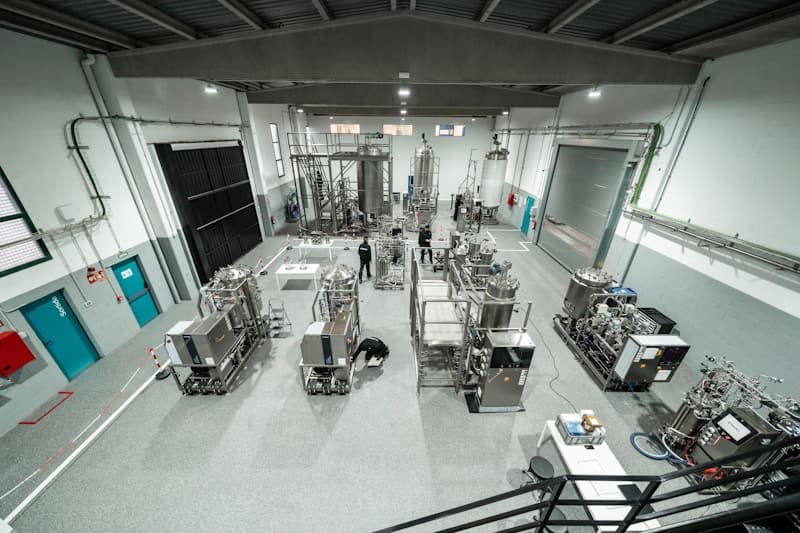
Tıbbi cihaz sterilizasyon yöntemleri ve validasyonu. Etilen oksit, gama radyasyon ve buhar sterilizasyon süreçlerinin doğrulanması.
ISO 14155 Klinik Araştırmalar
Klinik Deneyler ve GCP
Tıbbi cihazların klinik araştırmaları için uluslararası standart. Hasta güvenliği, etik gereklilikler ve klinik veri yönetimini kapsar.

Risk Analizi: ISO 14971 FMEA simülasyonu
Teknik Dosya: MDR dokümantasyon araçları
Validasyon: Tasarım doğrulama şablonları
Hedef Kitle
Aşağıdaki disiplinlerden lisans, yüksek lisans veya doktora mezunu profesyoneller
Sıkça Sorulan Sorular
Tıbbi cihaz sektörü eğitimleri hakkında merak edilenler
3D Core Tools ve Uygulamalı Eğitim Nedir?
Acadezone'da eğitimler sadece video izlemekten ibaret değildir. Her program, LMS sistemimizdeki 3D Core Tools ile desteklenir. ISO 14971 risk matrisi, CAPA kök neden analizi, MDR sınıflandırma sihirbazı gibi interaktif araçlarla gerçek sektör senaryoları üzerinde uygulama yaparsınız. 29+ interaktif araç, 150+ simülasyon ve 50+ 3D model ile izleyerek değil, uygulayarak öğrenirsiniz.
Tıbbi cihaz sektörü eğitimleri kimler için uygundur?
Tıbbi cihaz sektörü eğitimlerimiz biyomedikal mühendisliği, elektrik-elektronik mühendisliği, makine mühendisliği ve kalite yönetimi alanlarından mezun profesyoneller için uygundur. Tıbbi cihaz üreticileri, AR-GE departmanları ve kalite güvence birimlerinde çalışanlar için idealdir.
ISO 13485 sertifikası neden önemlidir?
ISO 13485, tıbbi cihaz yaşam döngüsüne özgü uluslararası kalite yönetim sistemi standardıdır. Standart birçok pazarda düzenleyici kalite sistemi kurmak için temel referanstır; ancak ISO 13485 belgesinin hukuken zorunlu olup olmadığı ürün, kuruluş rolü, uygunluk değerlendirme yolu ve hedef pazara göre değişir. Belge tek başına CE işareti veya FDA pazara giriş izni sağlamaz.
MDR ve MDD arasındaki fark nedir?
MDR (Medical Device Regulation 2017/745), MDD'nin (Medical Device Directive) yerini alan yeni AB yönetmeliğidir. MDR daha sıkı gereklilikler, genişletilmiş kapsam ve artan piyasa sonrası gözetim yükümlülükleri içerir.
FDA 510(k) başvurusu için hangi eğitimler gerekli?
FDA 510(k) hazırlığında QMSR kapsamındaki güncel 21 CFR Part 820, risk yönetimi, tasarım ve geliştirme kontrolleri ile karşılaştırılabilir cihaz analizinin birlikte anlaşılması önemlidir. QMSR 2 Şubat 2026'da yürürlüğe girmiştir; başvurunun gerektirdiği kanıt seti cihazın özelliklerine göre ayrıca belirlenir.
İndirim Bildirim Listesine KaydolEğitim sertifikası düzenleyici onay sağlar mı?
Hayır. Eğitim sertifikası programın tamamlandığını ve program sayfasında belirtilen değerlendirme sonucunu belgeler; CE işareti, FDA onayı, kuruluş belgelendirmesi veya mesleki ruhsat yerine geçmez. CPD bilgisi varsa ilgili program detayında ayrıca gösterilir; işveren kabul koşulları kuruma ve role göre değişebilir.
Risk yönetimi eğitimi neden kritiktir?
ISO 14971 risk yönetimi, tıbbi cihazların hasta güvenliğini sağlamak için zorunludur. Hem MDR hem de FDA düzenlemeleri kapsamlı risk analizi ve yönetimi gerektirir. Risk yönetimi eksikliği onay süreçlerinde ret nedeni olabilir.
Başka sorularınız mı var?
Bizimle İletişime GeçinTıbbi Cihaz Sektöründe Kariyerinizi Güçlendirin
Eğitim programlarımız hakkında detaylı bilgi almak ve kayıt olmak için bizimle iletişime geçin.
Tıbbi cihaz sektörü eğitim yol haritası
Ürün yaşam döngüsündeki rolünüze göre eğitim planlayın
Tıbbi cihaz alanında yetkinlik, tek bir standardı bilmekten fazlasıdır. Kalite yönetim sistemi, risk yönetimi, tasarım kontrolleri, teknik dokümantasyon, klinik değerlendirme ve piyasaya arz sonrası gözetim birbirine bağlıdır. Bu sayfa, kavramsal “ISO 13485 nedir?” sorgusunu hedeflemek yerine, bu başlıkların bir görev ve gelişim planına nasıl dönüştürüleceğini açıklar.
Doğru program dizilimi cihaz sınıfına, hedef pazara ve kişinin üretici, yetkili temsilci, ithalatçı, dağıtıcı ya da hizmet sağlayıcı rolüne göre değişir. AB pazarı için MDR/IVDR gereklilikleri ile ABD pazarı için FDA yükümlülükleri aynı müfredatta karşılaştırılabilir; ancak birbirinin yerine geçiyormuş gibi sunulmamalıdır.
Rol ve yetkinlik eşleştirmesi
| Rol / sorumluluk | Öncelikli öğrenme alanı | Beklenen iş çıktısı |
|---|---|---|
| Kalite güvence ve kalite sistemleri | ISO 13485, doküman kontrolü, CAPA, iç tetkik, tedarikçi ve değişiklik yönetimi | Denetlenebilir, risk temelli ve sürdürülebilir bir kalite sistemi kurma |
| Regülasyon ve teknik dosya | MDR/IVDR, sınıflandırma, uygunluk değerlendirmesi, teknik dokümantasyon ve UDI | Hedef pazara uygun kanıt ve başvuru stratejisi oluşturma |
| Ar-Ge, tasarım ve risk ekipleri | ISO 14971, kullanılabilirlik, yazılım yaşam döngüsü, tasarım girdileri ve doğrulama | Risk kontrollerini tasarım kanıtları ve izlenebilirlik ile ilişkilendirme |
| PMS, vigilance ve klinik işler | Klinik değerlendirme, PMCF, PMS planı, trend raporlama ve güvenlilik aksiyonları | Piyasadaki veriyi ürün güvenliği ve sürekli iyileştirmeye dönüştürme |
Tıbbi cihaz eğitimi seçimi için üç aşamalı plan
1. Pazar ve ürün kapsamını sabitleyin
Cihazın veya IVD ürünün sınıfını, hedef pazarı, kullanım amacını ve kuruluş rolünü belirleyin. Bu bilgiler net değilse genel farkındalık eğitimiyle başlayın; ileri başlıkları varsayıma göre seçmeyin.
2. Ortak kalite temelini kurun
ISO 13485 ve risk yönetimi temelinden sonra göreve göre MDR/IVDR, QMSR, tasarım kontrolü, validasyon veya PMS uzmanlığına ilerleyin. Eğitim sırası, yaşam döngüsündeki bağımlılıkları takip etmelidir.
3. Kanıt seti üzerinde uygulayın
Risk dosyası, tasarım izlenebilirlik matrisi, CAPA kaydı, teknik dosya indeksi veya PMS çıktısı gibi örnek belgeler üzerinde çalışın. Kurumsal eğitimde örnekleri şirket prosedürleriyle eşleştirin.
Program değerlendirirken kontrol edilmesi gerekenler
- Müfredatın QMSR’nin 2 Şubat 2026 yürürlük durumunu doğru ifade etmesi
- ISO 13485 uygunluğu ile düzenleyici pazar erişiminin aynı sonuç gibi sunulmaması
- Cihaz sınıfı ve kuruluş rolüne göre vaka ayrımı yapılması
- Risk yönetimi çıktılarının tasarım, üretim ve PMS kayıtlarıyla bağlanması
- Kullanılan şablonların amaç, sorumlu, girdi, çıktı ve onay ölçütlerini göstermesi